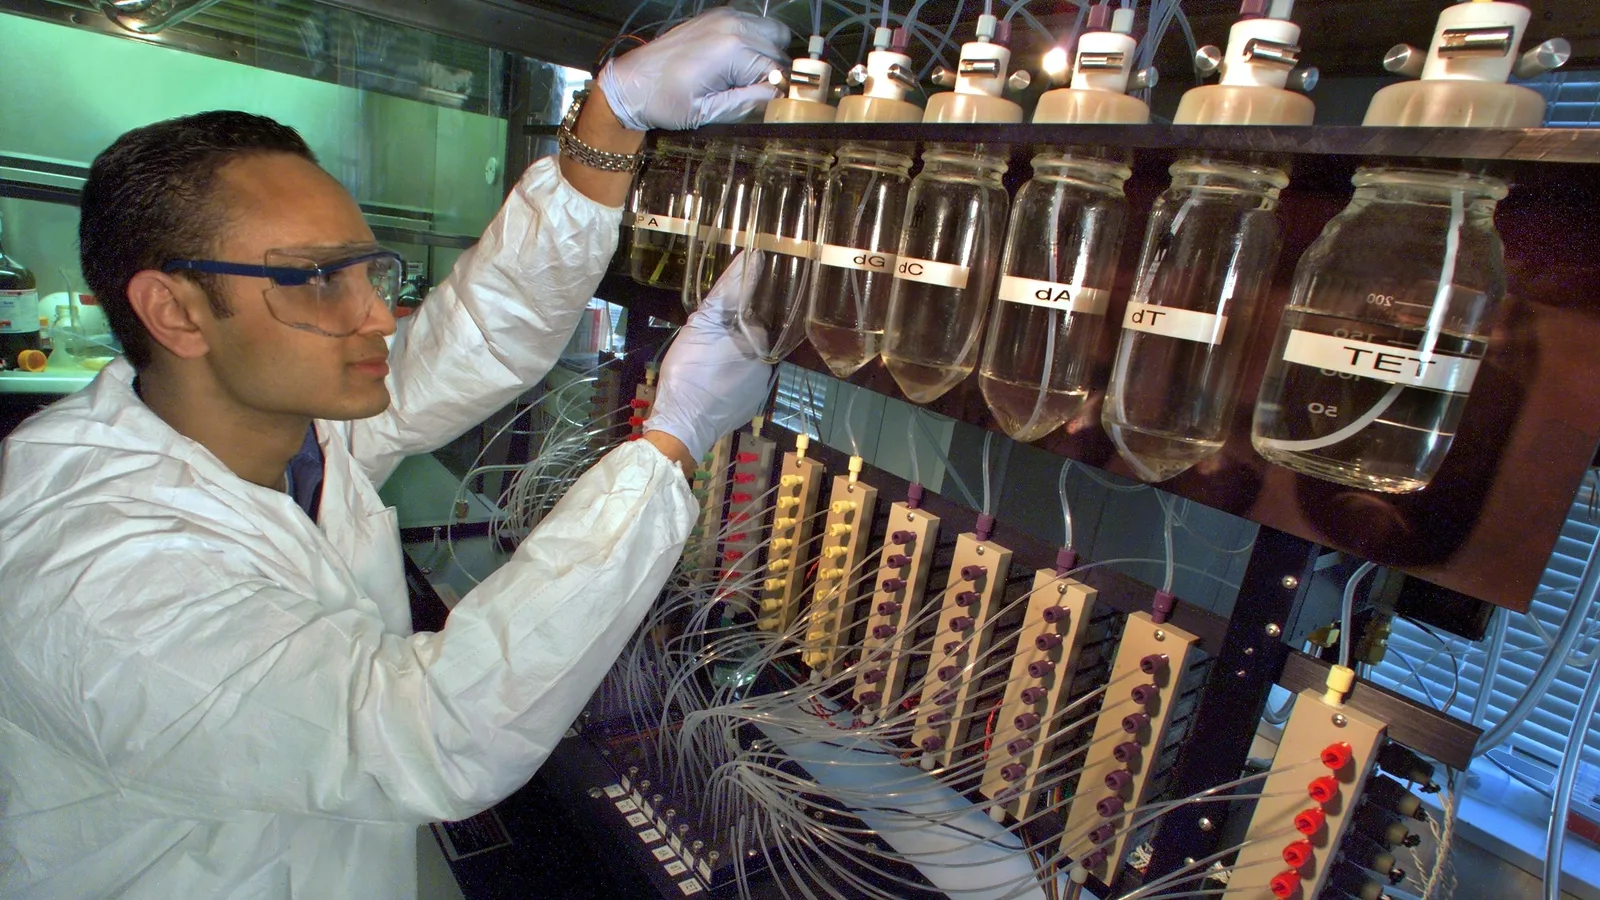
核苷亚磷酰胺单体的分析报告通常以一个含量结果开头。这个数字是必要的,但它几乎没有回答真正决定性的问题:这批单体投进治疗用寡核苷酸工艺,到底安不安全。
含量结果没有描述的,是剩下那一部分能做什么。就直接掺入而言,不可掺入杂质主要影响的是有效单体含量和工艺表现;可掺入杂质则属于另一类风险,因为它可能成为产物的一部分——该单体每被使用一次,杂质就多一次被掺入的机会,而一旦掺入,由此形成的产品相关杂质可能持续存在,并且很难从结构高度接近的全长物料中清除。
这种不对称,已经写进了监管机构判断寡核苷酸工艺应当从哪里开始的逻辑。ICH Q11 提出的一般原则是:合成早期引入的杂质,通常比接近末端产生的杂质有更多机会在后续纯化操作中被去除,因而更不容易带入原料药。但同一段随即给出了一个例外:当多肽或寡核苷酸在固相载体上合成时,“there is a more limited relationship between risk and number of steps from the end of the manufacturing process”——风险与距工艺末端步骤数之间的关系更为有限(ICH, Q11 Development and Manufacture of Drug Substances, Step 4 version, 1 May 2012)。
寡核苷酸起始物料评估的难点,大多由这一条延伸出来。在常规小分子路线中,杂质引入得越早,往往越有机会被清除;而在固相寡核苷酸合成中,ICH Q11 提醒这一关系更为有限。
有两条边界需要先说清楚。第一,并非所有寡核苷酸杂质都来自亚磷酰胺单体——缺失序列、截短序列、脱碱基产物、脱保护不完全的产物以及骨架取代,都由合成循环本身产生,本文另行讨论。第二,本文并不认为含量测定不重要;本文的判断是,仅凭含量结果不足以描述风险,而更有决策价值的单体质量单位,是按杂质逐项做出的反应能力分类。
99% 的含量数字,不等于完整的风险描述
设想同一种保护单体的两个批次,含量结果相同,总杂质也都低于同一限度。其中一批的残余物是水解的核苷 H-膦酸酯和双 DMT 核苷——这些结构没有偶联能力。另一批的残余物中则含有一种位置异构体:二甲氧基三苯甲基(DMT)与亚磷酰胺基团在糖环上互换了位置。这两批不是等价的投料,而仅凭首要的含量结果无法把它们区分开。
EMA 关于寡核苷酸开发与生产的指南草案,对亚磷酰胺起始物料明确划出了这条界线。草案把那些在偶联过程中能够像母体化合物一样反应的杂质列为关键杂质,并以 3'-DMT-5'-亚磷酰胺异构体为例,指出这类杂质应当在起始物料质量标准中加以控制和限定(EMA, Guideline on the Development and Manufacture of Oligonucleotides, EMA/CHMP/CVMP/QWP/262313/2024)。该文件是草案,于 2024 年 7 月 22 日发布公开征求意见,2025 年 1 月 31 日截止;本文引用时始终按草案立场对待,而非已经正式采用的欧洲要求。
同样的逻辑,已经出现在一个已获批产品的审评记录里。在 inclisiran 的评估中,CHMP 记录申请人把亚磷酰胺起始物料杂质划分为关键与非关键两类:依据是关键杂质可以在合成循环的各个步骤中被掺入活性物质,而无法掺入、因而不会通过这一途径影响终产品纯度的物质,按非关键处理(EMA, Assessment Report: Leqvio, EMA/696912/2020, 15 October 2020)。
这里的分类轴是反应能力,不是含量高低。同一份报告还记录,申请人承诺在积累另外 18 个商业批次的数据之后,收紧亚磷酰胺质量标准限度——质量标准被当作动态的控制点,而不是一份定稿文件。
| 首要含量结果能够确立什么 | 它没有回答什么 |
|---|---|
| 该方法条件下测得的目标单体所占比例 | 剩余部分是否具备偶联能力 |
| 总杂质低于某一限度 | 其中一种杂质是位置异构体、另一种是无反应活性的水解产物 |
| 该数字的批间一致性 | 数字背后组成的批间一致性 |
| 符合已约定的质量标准 | 该质量标准是按掺入风险设定的,还是按方法能看见什么设定的 |
| 计算目标单体投料量的依据 | 该批次可能造成哪些序列变体,以及出现在哪些循环 |
| 除非单独检测,否则不涉及水分 | 水分是否会抑制偶联,并把杂质谱推向缺失序列 |
表 1.核苷亚磷酰胺单体:首要纯度数字与制造相关风险的对照。
EMA 草案列出了亚磷酰胺起始物料通常应有的质量属性——性状、鉴别、含量、杂质、纯度、水分和残留溶剂——通常以带紫外和/或质谱检测的液相色谱控制,³¹P 核磁共振(³¹P NMR)可作为起始物料纯度的补充核查手段。
迭代合成如何把一次局部失败变成序列问题
固相寡核苷酸合成是一小组反应的多次重复:在固相载体上,通过脱保护、偶联、氧化或硫化、封端的循环延长链条,最后进行裂解与脱保护。
这种重复带来的后果是结构性的,而非偶然的。在线性小分子路线中,某一步的副反应生成一种杂质,后续步骤或许能清除、或许不能。而在迭代合成中,同一类型的副反应可以发生在任何一个循环,每次发生都生成一种化学上各不相同的物质,彼此之间的差别仅在于位置。一种机理,变成一族产物。
这并非寡核苷酸独有——ICH Q11 在同一段中同时提到了固相多肽药物——但链长、骨架修饰以及中间体分离环节的缺失,使这个问题在寡核苷酸上格外突出。
对于来自单体的杂质,可以做一个一级近似估算。若某批单体含有比例为 p 的可掺入杂质,且该单体在序列中被使用 m 次,则在“每次使用的掺入相互独立且概率相同”这一简化假设下,至少带有一处此类缺陷的链所占比例为 1 −(1 − p)^m;当 p 很小时,近似等于 mp。某供应商关于亚磷酰胺杂质分类的技术资料给出了一个算例:某关键杂质在单体中为 0.2%,该单体在一条 20 聚体中被使用 8 次,结果约为 1.6%(Thermo Fisher Scientific, TheraPure DNA and RNA phosphoramidites, technical note COL24295, 2020——供应商文件,此处仅用于该算例和分类框架,不用于任何监管结论)。
这个近似是一种思考框架,不是预测,实际值可能高于也可能低于它。真实水平取决于:该杂质相对于母体单体的偶联能力、二者在每次偶联中的竞争、序列上下文、循环条件,以及掺入后的物质能否经受裂解与脱保护并在纯化中被回收。至于一个结构上具备反应能力的杂质,在特定活化剂、浓度和循环时间下究竟会以多大比例被掺入,目前似乎没有普适性的公开数据;这是一个需要按杂质、按工艺分别实验确认的问题。
在这些限定之后仍然成立的,是这一关系的形态,EMA 草案的表述与此一致:起始物料结构单元中具反应活性的杂质可能在链组装过程中被掺入,此后通常持续存在,最终进入活性物质,其水平既取决于它在结构单元中的含量,也取决于该结构单元在链中被掺入的频次。
掺入频次是序列的属性。因此,单体中可接受的杂质水平并不只是单体自身的性质:同一批物料对某条序列可能很宽裕,对另一条使用它 11 次的序列则可能相当勉强。
合成循环本身的表征程度,也不如它的普及程度那样充分。2025 年一项动力学建模研究指出,这一过程的动力学至今仍未被完全理解,并定量分析了浓度、步骤时长和化学计量比如何影响偶联、封端、氧化和脱 DMT 保护(D. E. Pfister et al., Kinetic Modeling of Solid-Phase Oligonucleotide Synthesis, OPRD 2025, 29, 2298–2309)。凡是改变单步偶联效率的参数,也会同时改变缺失序列的负担。
“n−1” 不是一种杂质,而是一组序列
最能说明“位置族”问题的,恰恰是这个行业用得最随意的术语。
“n−1”杂质指的是任何比全长少一个残基的物质;对一条 20 聚体而言,缺失可以出现在 20 个位置中的任何一个。其中若干变体可以具有相同的分子式,因而具有相同的标称质量,但它们是化学上彼此不同的分子,杂交行为不同,生物学后果也可能不同。质谱能报告“少了多少”;仅凭完整分子质量,无法报告“少在哪里”。
EMA 草案区分了生成短链和长链变体的机理。缺失序列缺少一个或数个结构单元,草案把脱 DMT 保护、硫化或氧化不完全列为可能形成条件之一。截短序列是封端有意终止偶联失败链条时生成的乙酰化片段;草案指出其中大部分可在后续下游处理中去除,因此封端是把一个不受控的问题转化为一个更易分离的问题。插入序列产生于某个结构单元在一个循环中被偶联一次以上,草案将其归因于包括长时间偶联过程中的过早脱保护、以及活化剂浓度不当在内的原因。以上每一项,草案给出的都是可能成因的示例,而非穷尽的或普遍适用的机理。
一项针对早洗脱杂质——即比主组分更短的物质——的分析研究,把它们的形成主要归因于偶联失败和脱嘌呤(S. G. Roussis, I. Cedillo, C. Rentel, Automated determination of early eluting oligonucleotide impurities using IP-RP HPLC HRMS, Anal. Biochem. 2020, 595, 113623):两种不同的上游失败,汇聚到同一个分析区间。
由于各个位置变体之间往往无法互相分离,业内接受的做法是按组报告。EMA 草案给出了一个硫代磷酸酯(PS)反义寡核苷酸的示例分组:全长(P=O)、n−1 总量、n+1 总量、脱碱基总量、CNET、二硫代/硫代、以及早洗脱和晚洗脱杂质。FDA 关于个体化反义寡核苷酸产品的指南草案同样建议,在适当情况下按结构类别或相对保留时间对寡核苷酸相关杂质进行分组(FDA, IND Submissions for Individualized Antisense Oligonucleotide Drug Products … CMC Recommendations, draft guidance, December 2021,文件标注 “Draft — Not for Implementation”,即草案、不用于实施)。Leqvio 的审评记录显示,一个已上市产品采用了同样的做法:杂质按校正后的相对保留时间区间分组,审评人员认为这对杂质谱极其复杂的合成寡核苷酸而言是通行做法。
分组是对一项真实分析约束的合理工程回应。它同时也是一种让步:组限度约束的是一类杂质的合计负担,并不能确立该类别内部的组成在批次之间、或在参比产品与仿制产品之间保持一致。EMA 草案用分层方式处理这一点——在其提出的 1.5% 界定限度(qualification threshold)以下,不要求对 n−1 或 n+1 组内各条序列做进一步表征;高于该限度时,则应分别鉴定这些序列。上述数值,连同针对单链分子产品相关杂质提出的 1.0% 鉴定限度(identification threshold),都是指南草案中的取值,而非已确定的欧洲要求,在正式采用时仍可能变化。
按反应能力分类亚磷酰胺单体杂质
这里同时存在两套分类体系,不应混为一谈。监管文件采用的是二分法——关键(可掺入)与非关键(不可掺入)——因为这正是质量标准必须据以行动的区分,EMA 草案与 Leqvio 审评记录采用的都是这一体系。
另一套来自某供应商的技术资料,是三层分类:无反应活性且非关键;有反应活性但非关键;有反应活性且关键。这是单一制造商的框架,而不是全行业或监管层面的统一分类,尽管其底层判断轴是相同的。其中第三层是起作用的一层:这类杂质在合成中被掺入后,所生成的寡核苷酸难以、甚至无法与目标合成产物分离,同时也包括那些掺入后难以检出的物质。在这一层内部,该资料进一步区分了非天然碱基修饰、双核糖或双脱氧核糖物质、碱基和糖基未保护或错误保护的物质,以及结构异构体——它把结构异构体称为理论上风险可能最大的一类——其中包括 α-异头体,以及生成 3'-DMT-5'-亚磷酰胺形式的保护基反转。
最后这一类正是 EMA 草案选作示例的那一类,理由是分析上的而非化学上的:位置异构体与母体单体分子式相同,因此质量无法区分它,而它与被污染物料之间的高度相似,也可能使色谱和 ³¹P NMR 的分辨变得困难。
| 类别 | 是什么 | 在循环中的行为 | 为什么构成或不构成产品风险 | 在哪里控制 |
|---|---|---|---|---|
| 无反应活性、非关键 | 不具备偶联能力的亚磷酰胺中心——水解的 H-膦酸酯、双 DMT 核苷、亚磷酸酯副产物 | 不被掺入 | 降低有效单体含量,可能影响工艺表现;不通过这一途径进入序列 | 单体含量测定与收率核算 |
| 有反应活性、非关键 | 5'-三苯甲基、氨基烷基或碱基保护基发生改变 | 进入链条,但下游行为可能差异足够大,从而有分离的可能 | 是否可通过纯化和常规分析管理,取决于所生成的结构和所用方法 | 单体质量标准,加纯化 |
| 有反应活性、关键——结构异构体 | 3'-DMT-5'-亚磷酰胺反转;α-异头体;RNA 化学中的 3'-TBDMS-2'-亚磷酰胺反转 | 可偶联;在 DMT 反转的情形下,脱保护步骤脱去的并不是原本预期的那个基团 | 与母体分子式和质量相同;仅凭质量无法区分,色谱分离也可能困难 | 因此来料控制格外重要 |
| 有反应活性、关键——碱基或糖基修饰 | 单体上出现非预期的碱基或糖基修饰 | 正常偶联,得到只有一个残基被改变的全长产物 | 链长正确、仅一个残基不同;可能难以与目标产物分离 | 单体质量标准;正交分析确认 |
| 有反应活性、关键——二聚体或双亚磷酰胺物质 | 双核苷亚磷酰胺,以及带有两个亚磷酰胺中心的物质,在该供应商体系中列为有反应活性且关键 | 在一个以上中心具备偶联能力 | 其在链层面的后果由供应商文件描述,而非出自本文所查阅的监管来源,需按产品逐项确认 | 单体质量标准 |
| 异头构型与核苷立体化学 | 核苷本身的立体化学纯度,包括异头构型 | 核苷手性中心在常规循环条件下预期不会发生翻转,因此会传递下去 | 被掺入的 α-异头体是产物的一种结构变体 | 单体立体化学纯度;EMA 草案要求讨论链延长中的异头化倾向 |
| 水分及其他工艺相关属性 | 水分、残留溶剂、与活化剂相关的污染物 | 可能抑制或减慢偶联 | 本身不是产物中的杂质,但会推高产物中的缺失序列 | 单体质量标准;贮存与操作 |
表 2.按反应能力排列的亚磷酰胺单体杂质分类、它们在循环中的行为,以及各自实际的控制环节。三层分类的措辞来自供应商体系;关键/非关键这一轴,则是上文所引监管来源采用的划分。
有一行是刻意不写的:单体自身磷中心的非对映异构体组成。对于硫代磷酸酯产品,EMA 草案指出核苷酸间键的立体化学是在偶联过程中确定的,因此最终的立体分布取决于偶联、硫化以及所采用的任何立体控制策略,无法由来料单体的磷中心组成直接推断。真正会传递下去的是核苷立体化学,所以它单独占一行。
水分那一行是最容易在杂质讨论中被漏掉的,因为水并不是成品寡核苷酸中的杂质。但它是从单体质量通向序列相关杂质负担的一条直接路径:抑制偶联效率的水分,在产物中呈现出来的不是水,而是缺失序列。
结构上具备反应能力,是一个风险假设,不是已经证实的结果。具反应活性的亚磷酰胺中心确立的是掺入在化学上可能发生;至于在特定活化剂、浓度和循环时间下它是否会以可观比例被掺入,则要看具体工艺。监管记录确认的是可掺入杂质确实存在并按此加以控制——而不是每一种结构类似物的行为都相同。
合成循环中的不同风险从哪里产生
单体质量只是这个循环的输入之一,循环本身还有若干出错方式;把它们区分开,控制策略才具备可诊断性。在 EMA 草案中,下列成因都是各类杂质可能如何产生的示例,而不是唯一的或普遍适用的机理。
脱 DMT 保护。 用酸脱去 5'-DMT(二甲氧基三苯甲基)保护基,使羟基暴露以供下一次偶联;同样的酸暴露也会造成脱嘌呤。一项针对 CPG 载体结合中间体的动力学研究,测定了二氯乙酸和三氯乙酸条件下的脱嘌呤半衰期,并把结论归结为需要在“脱保护尽可能完全”与“脱嘌呤尽可能少”之间取得平衡(M. Septak, Kinetic studies on depurination and detritylation of CPG-bound intermediates during oligonucleotide synthesis, Nucleic Acids Res. 1996, 24, 3053–3058)。该研究使用的是 DNA 模型化合物,因此其具体半衰期不能移用到修饰化学上;但这种张力可以。脱 DMT 保护不完全被列为产生缺失序列的条件之一,控制不当的脱 DMT 保护则被列为产生脱碱基物质的条件之一。
活化与偶联。 活化剂浓度、单体过量倍数和偶联时间,同时影响单步效率和副反应负担。EMA 草案把活化剂浓度不当列为插入序列的成因之一;上述动力学建模研究则把浓度、步骤时长和化学计量比作为主导变量。
封端。 把偶联失败的链乙酰化,可以阻止它们在下一循环重新进入序列——这是一次有意的取舍,把潜在的内部缺失转化为可在下游大部分去除的截短乙酰化片段。封端控制不当也有自身的特征:草案指出,该步骤控制不佳时可能发生碱基乙酰化。
氧化或硫化。 对硫代磷酸酯骨架而言,引入硫的那一步同时也决定了产物中会残留多少磷酸二酯键。EMA 草案把氧化或封端条件不佳、磷脱保护控制不足、以及氧化剂溶液陈化不够,列为 PS 骨架中出现 PO 杂质的示例成因。氧化剂陈化时间值得停下来看一眼:这是一个带有杂质后果的工艺参数,而它在任何单体质量标准中都是看不见的。
裂解与脱保护。 把产物从载体上剥离,会产生自身的一批物质:脱保护不完全的链、该步骤控制不佳时形成的脱碱基位点,以及氰乙基胸腺嘧啶(CNET)杂质——草案将其描述为磷脱保护控制不佳时,在杂环碱基上形成的丙烯腈加合物。草案还提到交联寡核苷酸,由母体与一条含脱碱基位点的较短链缩合、或由两条正在延长的链缩合而成。
偶联缀合与退火(如适用)。 在 inclisiran 双链的产品相关杂质中,审评记录列出了来自起始物料杂质的带入,尤其是与正义链上三触角 GalNAc 部分相关的杂质:缀合配体本身就是一种起始物料,有自己的杂质谱和自己的形成、去向与清除评估。对双链产品而言,评估负担是相乘而不是相加的——EMA 草案要求三套杂质质量标准,分别对应正义链中间体、反义链中间体和终产品原料药,原因是在单链层面分析分离能力更好。这里包含一条普遍原则:分子越大越复杂,分辨能力越低,控制就越要往上游迁移,迁到分析仍然有效的位置。
修饰单体改变的不只是分子结构
已获批的寡核苷酸药物建立在一组相对有限的化学基础之上:2'-氟代 RNA、2'-O-甲基 RNA、硫代磷酸酯键、2'-O-(2-甲氧基乙基) RNA(MOE)和磷酰二胺吗啉代寡聚物,并以 GalNAc 缀合实现肝细胞递送(M. Egli, M. Manoharan, Chemistry, structure and function of approved oligonucleotide therapeutics, Nucleic Acids Res. 2023, 51, 2529–2573)。
修饰种类有限,并不意味着可以用同一套控制策略。每一种修饰都会改变单体的合成路线、保护基方案、特征杂质和分析行为——这也是 EMA 草案对复杂修饰衍生物要求更详细的制造与杂质谱信息的原因。
由核糖核苷衍生、且 2'-羟基带有保护基的亚磷酰胺单体,多出一层保护基位置的问题。对这类单体,供应商的分类体系列出了 2' 与 3' 核糖保护基发生反转、生成 3'-TBDMS-2'-亚磷酰胺的情形,与 DNA 化学本已存在的 5'/3' DMT 反转并列:异构轴由一条变成两条。这一点只适用于带 2'-OH 保护基的单体;2'-氟代和 2'-O-甲基单体没有需要保护的 2'-羟基,因此不存在这条异构轴。
硫代磷酸酯骨架带来的是立体化学问题。EMA 草案把组合关系写得很直白:硫代磷酸酯键的磷原子是手性的,其立体化学在偶联过程中确定,反应给出 2ⁿ 种非对映异构体的混合物,其中 n 为硫代磷酸酯键的数目。
这个数字计的是理论上的立体化学状态数,而不是已被检出、分离或定量的杂质数。2026 年 4 月 FDA 仿制药论坛(Generic Drugs Forum)上的报告幻灯片提出了同样的组合学观点,并指出在一张引用改编的图中,样品所隐含的非对映异构体超过五十万种(L. Liang, Quality Considerations for Generic Oligonucleotides, Generic Drugs Forum 2026, FDA White Oak Campus, 22–23 April 2026)。该报告在幻灯片上载有免责声明——“This presentation reflects the view of the author and should not be construed to represent FDA's views or policies”,即该报告反映作者本人观点,不应被理解为代表 FDA 的观点或政策——本文按监管机构人员个人技术报告对待,而不作为指南或政策。
与理论数字并排的操作层面约束要小得多。一项比较硫代磷酸酯非对映异构体分布表征方法的研究报告,单个非对映异构体的色谱分离目前仅限于含大约四到五个 PS 键的寡核苷酸,而治疗用硫代磷酸酯寡核苷酸常常含有十五个以上——这也是为什么实际目标转向评估批间立体化学重现性,而不是分离出单个物质(S. G. Roussis, I. Cedillo, C. Rentel, Characterizing the Diastereoisomeric Distribution of Phosphorothioate Oligonucleotides…, Anal. Chem. 2021, 93, 16035–16042)。
EMA 草案要求的正是这一替代方案:在实际上无法分离非对映异构体时,期望给出分布的估计及其重现性。Leqvio 审评记录展示了一种可接受的答案——一种能够分离该分子非对映异构体的方法,且各批次的峰分布一致。该产品在反义链上有 4 个硫代磷酸酯键、正义链上有 2 个,落在单个分离尚可行的范围内;而一条含 20 个键的 gapmer,虽然名称相同,却不是同一个问题。
磷酸二酯键在磷原子上不具立体源性,因此这一特定的键立体化学问题不适用于未修饰的磷酸二酯骨架——但这并不意味着此类骨架不存在上文所述的其他杂质类别。磷酰二胺吗啉代寡聚物有自己的手性键和组合关系;缀合结构则引入一种带有独立杂质谱的非核苷酸起始物料。这就是“一套控制策略无法适配所有修饰”的具体含义:不同的是问题本身,而不仅仅是限度数值。
为什么不能只依赖下游纯化
要看清这种清除能力上的不对称,最有用的办法是先看什么确实容易被清除。
一项测定寡核苷酸各单元操作清除因子的研究发现,对非寡核苷酸类的工艺相关杂质,清除能力相当可观——合成 >1000,裂解与脱保护在涉及反应性时 >100,色谱 >1000,超滤/透析过滤 >10——总清除因子至少为 1×10⁷,据此认为对该类杂质而言清除论证是科学上站得住的方法,常见溶剂和试剂能被工艺稳健地清除(Y. A. Fillon et al., Determination of Purge Factors for Use in Oligonucleotide Control Strategies, OPRD 2022, 26, 1130–1144)。
这一结果的适用范围才是关键。它针对的是非寡核苷酸类工艺相关杂质——溶剂、试剂和小分子,其理化性质与一条带电的 20 聚体差别极大。此处引用它是作为对照;它并不能确立产品相关杂质是否可以被去除。Leqvio 审评记录对该产品的工艺相关有机杂质得出了类似结论。
相对地,对于已经嵌入链中的杂质,EMA 草案指出:与常规小分子合成不同,下游处理和纯化通常无法将其清除——并据此给出控制结论:应当为具反应活性的关键起始物料杂质设定严格的可接受限度。
原因是理化层面的,而不是流程层面的。取决于结构改变的具体形式,某些全长变体与目标产物在质量、电荷或疏水性上可能只有很小的差别,此时分离要做的,是区分两个从色谱柱角度看几乎相同的分子。另一些结构改变则更容易分离,所以结果是按产品、按杂质而定的,并不统一。EMA 草案把进入纯化的粗品混合物描述为:通常含有前洗脱、后洗脱、且常常共洗脱的结构相关杂质。
纯化同时也是决定收率的环节。近期一篇综述指出,下游处理常被视为治疗用寡核苷酸生产的瓶颈(A. Abe, Z. Časar, Overview and Recent Advances in the Purification and Isolation of Therapeutic Oligonucleotides, OPRD 2025, 29, 15–33)。收窄收集窗口以排除更多邻近洗脱的杂质,也会同时丢掉更多产物——EMA 草案期望这一取舍被明确呈现,为此要求提供馏分收集、模拟合并样和纯化可接受标准方面的细节。
以上都不意味着纯化不重要。它说明纯化是一件有已知薄弱环节的、能力有边界的工具,并把针对该薄弱环节的控制推向上游,推到单体质量标准和循环参数上。可掺入杂质一旦进入链中,下游去除可能变得困难得多,而这需要被证明,不能被假定。
分析方法的盲区
如果不能指望纯化分离掉所有产品相关杂质,退一步的假设是:至少分析能看见它们。监管文献和分析文献都提醒不要依赖单一方法。
EMA 草案承认,用一种方法通常在技术上无法完全分辨所有单个产品相关杂质,因为这是一组结构相关杂质的复杂混合物,其中许多质量相近,且有相当数量与主峰共洗脱。这种情况足够常见,以至于已有专门方法用于定量共洗脱杂质,通常做法是手动提取并积分每个杂质的特征质量信号(S. G. Roussis, I. Cedillo, C. Rentel, Semi-quantitative determination of co-eluting impurities in oligonucleotide drugs using IP-RP LC-MS, J. Chromatogr. A 2019, 1584, 106–114)。
质量检测也有自身的局限,所以“加一台质谱”并不是通用答案:同量异位物质——结构不同但质量相同——无法仅凭质量区分。一项二维液相色谱研究报告,SAX × IP 配置分离了 n+O 与 [n+S−O] 两种物质构成的同量异位“n+16”双峰,并指出这是仅靠质谱或一维液相色谱做不到的;值得注意的是,该研究中 IP × IP 配置并未提供正交分离(S. G. Roussis, I. Cedillo, C. Rentel, Two-dimensional liquid chromatography-mass spectrometry for the characterization of modified oligonucleotide impurities, Anal. Biochem. 2018, 556, 45–52)。
正交性也有实际代价。阴离子交换色谱(AEX)与离子对反相色谱(IP-RP)之间确实是正交的,但采用非挥发性盐梯度的常规 AEX 方法一般不能直接与质谱联用;而使 IP-RP 得以运行的三乙胺和六氟异丙醇又会抑制离子化并加重仪器负担。这些是工程上的约束,而非原理上的禁区:已有二维 IP-RP/AEX–HILIC/MS 方法专门为绕开这些约束而开发(A. Goyon, K. Zhang, Characterization of Antisense Oligonucleotide Impurities by IP-RP and AEX Coupled to HILIC/MS…, Anal. Chem. 2020, 92, 5944–5951)。对双链产品,EMA 草案要求同时进行变性和非变性分析,后者用于定量残留单链。
| 方法 | 能够确立什么 | 留下什么未解决 |
|---|---|---|
| IP-RP-HPLC 配紫外检测 | 在该方法条件下,得到经分离并分组的紫外可检出杂质谱;一个可重现的保留时间图谱 | 组内各物质的身份;某个峰是一种物质还是数种;任何与主峰共洗脱的物质 |
| 阴离子交换 HPLC(AEX) | 一条正交的选择性轴,可分辨 IP-RP 分不开的物质 | 采用非挥发性盐梯度的常规 AEX 一般不能直接与质谱联用,鉴定需要二维液相色谱之类的接口;同一名义分组用此方法测得的限度也会不同 |
| LC-MS:完整分子质量 | 全长产物以及质量发生偏移的杂质的质量 | 缺失在链中的位置;n+O 与 [n+S−O] 这类同量异位物质;分子式相同的位置异构体 |
| LC-MS/MS:碎片化 | 在碎片覆盖度和数据质量足够的前提下,确认序列 | 覆盖不完整、或变体结构相近时,置信度下降 |
| 二维液相色谱 | 分离一维液相色谱或单靠质谱无法分离的同量异位双峰 | 当两个维度依赖相近的选择性机理时,正交性可能仍然有限;所引 IP × IP 配置未能解决其报告的案例 |
| ³¹P NMR | 骨架组成;PO 与 PS 的比例;整体的非对映异构体分布 | 某个信号具体属于哪一个键 |
| 双链产品的非变性方法 | 双链完整性和残留单链含量,EMA 草案要求与变性分析并行 | 单条链内部的杂质 |
| 按相对保留时间分组报告 | 某一结构类别的合计量受到约束 | 该类别内部的组成在批次之间或产品之间是否保持一致 |
表 3.常见寡核苷酸杂质分析方法各自能够确立什么,以及各自留下什么未解决。
“控制”这个词背后其实藏着四个不同的问题,把它们混在一起,是过度声称的常见来源:
- 检出——信号高于噪声。
- 鉴定——知道信号背后的结构。EMA 草案的鉴定限度,就是高于该水平即应对未知物做结构鉴定的界线。
- 定量——以经验证的响应测出含量。草案把报告限度与方法的定量下限挂钩,而定量下限本身又取决于分子的大小和复杂程度。
- 界定——论证该水平在安全性上可以接受。草案的四类划分给出的负担各不相同:属于主要代谢产物的杂质,或只含天然核酸中已有结构要素的杂质,即使高于限度也不需要进一步界定;链内部的 n−1 或 n+1 变体在 1.5% 以下按组处理,高于该值则逐条处理;两者都不属于的物质,例如脱碱基杂质,高于该限度时需要界定。
检出了一个杂质,并不等于已经鉴定它;定量了一个分组,并不等于已经表征它。草案还明确指出,方法改进可能让过去看不见的杂质浮现出来,因此要求在这种情况下比较批分析数据并重新考虑界定问题——更好的分析不只是降低风险,也可能揭示一直存在的风险。
合成路线改变,杂质谱也需要重新评估
线性固相合成是默认路线,但在开发阶段并非唯一选项。由此引出三个问题。
可能出现的序列错误是否改变? 寡核苷酸原料药共用一组单元操作——固相合成、裂解与脱保护、纯化、分离——正是这种共性使平台化的开发与申报策略成为可能(D. Altevogt et al., Platform Strategies for Synthetic Oligonucleotide Drug Substances, OPRD 2023, 27, 2211–2222)。一条路线越偏离平台,可迁移的部分就越少。FDA 的那份报告用一条假设的 23 聚体说明这一点:线性合成时,特征杂质是比全长少或多一到两个核苷酸的链长变体;改由四个片段组装时,出现的是另一种特征失败——缺少一整个片段的物质,其质量、保留行为和序列后果都不同。报告把由此引出的免疫调节基序、脱靶效应和毒性问题作为待回答的问题提出,而不是作为结论。在已发表的实践中,一条公斤级汇聚式液相路线把四聚体和五聚体片段组装成 18 聚体,未使用柱色谱,并报告其杂质谱与标准固相合成物料 “similar to”(相似),关键杂质在片段合成阶段即受到控制(X. Zhou et al., Development of Kilogram-Scale Convergent Liquid-Phase Synthesis of Oligonucleotides, J. Org. Chem. 2022, 87, 2087–2110)。“相似”是作者针对一个候选分子使用的措辞;就同一条商业化序列对线性路线与汇聚式路线杂质谱所做的受控公开比较,目前似乎并不存在。
单元操作是否改变? 膜辅助液相合成已有报道,用于一条 21 聚体 siRNA 单链和一条 16 聚体 gapmer,作者称其为首次超过 10 聚体的全液相合成(P. R. J. Gaffney et al., Fully Liquid Phase Oligonucleotide Synthesis, OPRD 2026, 30, 98–120);另一条一锅法膜路线报告了以 1.5 当量亚磷酰胺完成的 2'-OMe 硫代磷酸酯合成(R. Kelly, C. Parga, S. Ferguson, Scalable Membrane Enabled One-Pot Liquid-Phase Oligonucleotide Synthesis, OPRD 2025, 29, 1577–1592)。这些是已报道的验证性工作,而不是已经确立的商业化平台。降低单体过量倍数会改变操作平衡,因此需要针对该路线的偶联表现和杂质生成证据。EMA 草案记录,撰写时认为液相合成和酶法合成尚不成熟、未纳入其中——这是关于该指南适用范围的说明,而不是关于化学本身的判断,其结果是目前没有针对这些路线的成文监管预期。
回用的输入是否成为受控的物料流? 乙腈用量随合成规模上升,而其供应曾多次中断。欧洲制药寡核苷酸联盟(EPOC)的一项风险评估,按工艺影响和可去除性对回用乙腈中的潜在污染物进行了分级,结论是:在通过风险评估、部分废液分流和适当质量标准设定来控制污染的前提下,回用是可接受并且值得推荐的(B. I. Andrews et al., Considerations for Recycling of Acetonitrile in Oligonucleotide Synthesis, OPRD 2026, 30, 2119–2135)。这是一个行业联盟的建议,而不是监管立场;EPOC 是多家企业为统一寡核苷酸 CMC 认识而组成的协作机制(A. Tivesten et al., Ther. Innov. Regul. Sci. 2018, 52, 687–688)。其中的附加条件才是实质所在。回用溶剂流是一种带有自身带入和跨批次问题的物料,而它所处的位置,正在一个本就对水分和痕量污染物敏感的偶联步骤的上游。
从来料质量标准到整体控制策略
反复出现的结构性判断是:下游手段的分辨能力下降到哪里,控制就要往上游迁移到哪里。由此形成一个相当清晰的分工。
物料属性。 对可掺入杂质而言,单体质量标准是首要控制,因为后续操作未必能可靠地替代它——EMA 草案针对具反应活性的关键起始物料杂质设定严格可接受限度,正是落在这一层。它是否有用,取决于它是按分类后的杂质谱写的,而不是按一个总量写的。
工艺理解。 缺失、插入、脱碱基、CNET、PS 骨架中的 PO 以及交联物质,都是循环的产物,通过循环参数控制:酸强度和接触时间、活化剂浓度、偶联时间、封端效率、氧化剂陈化时间、脱保护条件。
形成、去向与清除。 ICH Q11 的框架依然适用,改变的是答案。对非寡核苷酸类工艺相关杂质,清除论证有实测清除因子的有力支持;对已被掺入的产品相关杂质,评估重心转向预防,EMA 草案也正是据此要求对起始物料杂质做形成、去向与清除评估。
放行检验。 这是最后一道核查,而不是控制本身。FDA 关于个体化 ASO 的指南草案显示了放行定义需要多谨慎:含量测定应报告全长产物含量,并在存在 P=O 杂质时将其排除;鉴别则应由两种或以上方法给出。分组报告只有在其背后的方法和对照品保持稳定时,才能在产品全生命周期内保持可比。
供应商资格评估:谁应回答什么问题
单体供应是难以清除的风险进入外包生产过程的环节之一。下列问题按三类责任主体划分,因为把它们全部当作一份供应商调查问卷,会把只有序列持有方才能做的工作错误地分派出去。
| 问题 | 责任主体 | 答案检验什么 |
|---|---|---|
| 该单体中哪些杂质被划为可掺入,依据是什么? | 供应商 | 是否存在反应能力分类,还是“杂质”只是一个未加区分的数字 |
| 除总量之外,每一种关键杂质各自的限度是多少? | 供应商 | 质量标准能否落实它自称要做的区分 |
| 3'-DMT-5'-亚磷酰胺这类位置异构体如何检出和定量? | 供应商 | 方法能否看见与母体分子式和质量相同的物质 |
| 是否使用 ³¹P NMR,它在色谱方法之外增加了什么? | 供应商 | 单体自身的放行检验中是否存在正交性 |
| 异头构型和核苷立体化学纯度是多少,如何测定? | 供应商 | 确实会传递到链中的立体化学,是被表征了还是被假定了 |
| 水分标准是多少,物料按此如何包装和运输? | 供应商 | 一个会推高缺失序列的属性,被当作功能性指标还是例行事项 |
| 合成路线是什么,使用了哪些试剂和前体? | 供应商 | 杂质谱能否由路线解释;EMA 草案对此要求提供流程图和关键性评估 |
| 哪些杂质的批间波动最大,历史分布如何? | 供应商 | 波动性是被表征了,还是每批只报告“符合规定” |
| 现行限度有哪些批数据支持,何时会重新评估? | 供应商 | 限度是否属于数据积累前的暂定值——Leqvio 记录表明这样做是正当的 |
| 考虑该单体被掺入的次数和位置,单体杂质谱及其质量标准如何换算成该序列实际承受的杂质暴露? | 申办方/CDMO | 掌握序列的一方是否完成了掺入频次评估。供应商提供的是分类后的杂质数据;它通常并不知道完整序列,也无法完成这一步 |
| 就该序列和该循环而言,哪些来料杂质已被证明会以可观比例掺入? | 申办方/CDMO | 结构上的反应能力是否已转化为针对具体产品的证据,而不是任一方向上的假定 |
| 在什么情况下路线、试剂、纯化或生产场地会变更,如何通知? | 质量协议 | 变更控制是否是一项明确义务——路线变更可能在含量结果不变的情况下改变杂质谱 |
| 哪些杂质被单独列入质量标准,从而使后续修订成为受控变更? | 质量协议 | 该分类是否有合同层面的约束 |
| 哪些方法、对照品和原始数据可供审计查阅? | 质量协议 | 该分类是可核实的,还是只能被接受 |
表 4.亚磷酰胺单体与修饰核苷的资格评估问题,按实际有能力回答的一方分组。
同样的道理也限定了质量标准能做什么:它无法约束方法分辨不出的杂质,也无法预判供应商并不知晓的、序列特异的掺入频次。这些边界属于掌握序列的一方。
序列质量始于第一次偶联之前
与许多分步进行的小分子路线相比,常规固相寡核苷酸合成在链组装过程中可供中间体分离的机会更少。EMA 草案指出,由于大多数寡核苷酸粉末为无定形,晶型通常不适用于这类物质,因此某些小分子路线中可以借助结晶排除结构类似物的做法,一般并不属于寡核苷酸的分离环节。于是,一条只有一个残基被改变的全长链,可能很难与目标产物分开。ICH Q11 指出了这个例外,EMA 草案描述了它的后果,而一个已获批产品的审评记录,展示了围绕它建立的分类与质量标准策略。
这让三件事显出不同的分量。
亚磷酰胺质量标准是原料药工艺中的一个控制点,而不是来料环节的形式流程。它的质量取决于两点:是否按杂质“能做什么”来区分它们,以及背后的方法能否看见真正要紧的物质——就位置异构体而言,这是单体问题中最困难的部分之一。
一个最终的色谱纯度数值描述的是边界,不是组成。这正是监管机构期望使用正交方法、期望分组报告背后有表征支撑、并期望在分析仍然有效的层级上实施控制的原因。
而路线变更,在可比性得到证明之前,都应当被视为潜在的杂质谱变更——片段组装策略、液相平台、回用溶剂流和新的单体供应商,都是如此。等效性是需要产生的结果,而不是从“含量结果没变”推出的结论。
浓缩成一句话:最难控制的杂质,可能正是掺入之后看起来最像目标序列的那一个。
常见问题
亚磷酰胺单体的含量测定究竟测的是什么?
含量测定报告的是该方法条件下目标单体所占的比例,通常采用带紫外或质谱检测的液相色谱。它不会按“这些物质能否被偶联进正在延长的链”对其余部分作分类;含量结果相同的两批物料,可能因组成不同而带有不同的掺入风险。
寡核苷酸合成中的可掺入杂质指什么?
指仍保留具反应活性亚磷酰胺中心、因而可以在合成过程中被偶联进链条的单体杂质。监管审评记录对这类杂质使用“关键”,对无法被掺入、因而不会通过这一途径影响终产品纯度的杂质使用“非关键”。
为什么 n−1 杂质很难被完全去除?
“n−1”是一组杂质,而不是单一化合物:缺失残基不同的各个变体在化学上并不相同,其中一些比另一些更容易分离。取决于结构改变的具体形式,某个变体与目标产物在质量、电荷或疏水性上可能只有很小的差别——因此部分分离往往是可以做到的,难的是把该组中每一个成员都分辨出来并稳定控制住。
一个色谱纯度数值足以支持寡核苷酸放行吗?
就本文查阅的监管来源和具体产品记录而言,它们并不支持把单一色谱纯度结果当作完整的表征策略。EMA 草案指出,用一种方法通常无法完全分辨所有产品相关杂质,并期望配合互补检测或一种正交分离;已获批产品的记录则显示,纯度由两种正交技术测定,杂质按组报告。
改用片段组装或液相路线,杂质谱会改变吗?
改变的是这条路线的特征性杂质通路。片段组装可能以单次事件失败的形式生成缺少一整个片段的物质,而线性合成中一次偶联失败更典型的结果是缺少单个核苷酸——不过线性路线中连续多次失败,原则上也可能造成相当的长度缺失。液相和膜辅助路线则改变单体过量倍数和纯化机制。已发表的比较针对的是个别候选分子,尚未证明存在普遍的等效性。
参考文献与延伸阅读
- ICH, Q11 Development and Manufacture of Drug Substances (Chemical Entities and Biotechnological/Biological Entities), Current Step 4 version dated 1 May 2012
- EMA, Guideline on the Development and Manufacture of Oligonucleotides, EMA/CHMP/CVMP/QWP/262313/2024 — draft, consultation 22 July 2024 to 31 January 2025
- FDA (CDER), IND Submissions for Individualized Antisense Oligonucleotide Drug Products for Severely Debilitating or Life-Threatening Diseases: Chemistry, Manufacturing, and Controls Recommendations, draft guidance, December 2021
- EMA (CHMP), Assessment Report: Leqvio (inclisiran), EMA/696912/2020, Procedure EMEA/H/C/005333/0000, 15 October 2020
- L. Liang, Quality Considerations for Generic Oligonucleotides, Generic Drugs Forum 2026, FDA White Oak Campus, 22–23 April 2026 — presentation carrying an author's-view disclaimer, not FDA policy
- D. Altevogt, I. Cedillo, C. Curtis, L. J. Diorazio, J. Faber, M. T. Jones, A. Telford, G. Turner, C. Wetter, Platform Strategies for Synthetic Oligonucleotide Drug Substances, Organic Process Research & Development, 2023, 27, 2211–2222
- Y. A. Fillon, N. Akhtar, B. I. Andrews, D. Benstead, S. Breitler, R. S. Gronke, M. Olbrich, J. A. Stolee, T. Vandermeersch, Determination of Purge Factors for Use in Oligonucleotide Control Strategies, Organic Process Research & Development, 2022, 26, 1130–1144
- A. Abe, Z. Časar, Overview and Recent Advances in the Purification and Isolation of Therapeutic Oligonucleotides, Organic Process Research & Development, 2025, 29, 15–33
- D. E. Pfister, A. Tilland, L. Larue, K. Kobl, P. Weber, M. Olbrich, Kinetic Modeling of Solid-Phase Oligonucleotide Synthesis: Mechanistic Insights and Reaction Dynamics, Organic Process Research & Development, 2025, 29, 2298–2309
- P. R. J. Gaffney et al., Fully Liquid Phase Oligonucleotide Synthesis, Organic Process Research & Development, 2026, 30, 98–120
- R. Kelly, C. Parga, S. Ferguson, Scalable Membrane Enabled One-Pot Liquid-Phase Oligonucleotide Synthesis, Organic Process Research & Development, 2025, 29, 1577–1592
- B. I. Andrews et al., Considerations for Recycling of Acetonitrile in Oligonucleotide Synthesis, Organic Process Research & Development, 2026, 30, 2119–2135
- A. Tivesten et al., European Pharma Oligonucleotide Consortium: A Move to Consolidate Oligonucleotide Knowledge and Share Experience Within the Community, Therapeutic Innovation & Regulatory Science, 2018, 52, 687–688
- X. Zhou, W. F. Kiesman, W. Yan, H. Jiang, F. D. Antia, J. Yang, Y. A. Fillon, L. Xiao, X. Shi, Development of Kilogram-Scale Convergent Liquid-Phase Synthesis of Oligonucleotides, The Journal of Organic Chemistry, 2022, 87, 2087–2110
- S. G. Roussis, I. Cedillo, C. Rentel, Characterizing the Diastereoisomeric Distribution of Phosphorothioate Oligonucleotides by Metal Ion Complexation Chromatography, In-Series Reversed Phase-Strong Anion Exchange Chromatography, and ³¹P NMR, Analytical Chemistry, 2021, 93, 16035–16042
- S. G. Roussis, I. Cedillo, C. Rentel, Semi-quantitative determination of co-eluting impurities in oligonucleotide drugs using ion-pair reversed-phase liquid chromatography mass spectrometry, Journal of Chromatography A, 2019, 1584, 106–114
- S. G. Roussis, I. Cedillo, C. Rentel, Two-dimensional liquid chromatography-mass spectrometry for the characterization of modified oligonucleotide impurities, Analytical Biochemistry, 2018, 556, 45–52
- S. G. Roussis, I. Cedillo, C. Rentel, Automated determination of early eluting oligonucleotide impurities using ion-pair reversed-phase liquid chromatography high resolution-mass spectrometry, Analytical Biochemistry, 2020, 595, 113623
- A. Goyon, K. Zhang, Characterization of Antisense Oligonucleotide Impurities by Ion-Pairing Reversed-Phase and Anion Exchange Chromatography Coupled to Hydrophilic Interaction Liquid Chromatography/Mass Spectrometry Using a Versatile Two-Dimensional Liquid Chromatography Setup, Analytical Chemistry, 2020, 92, 5944–5951
- M. Septak, Kinetic studies on depurination and detritylation of CPG-bound intermediates during oligonucleotide synthesis, Nucleic Acids Research, 1996, 24, 3053–3058
- M. Egli, M. Manoharan, Chemistry, structure and function of approved oligonucleotide therapeutics, Nucleic Acids Research, 2023, 51, 2529–2573
- Thermo Fisher Scientific, TheraPure DNA and RNA phosphoramidites: Classification and characterization of impurities in phosphoramidites used in making therapeutic oligonucleotides, technical note COL24295, 2020 — supplier technical document
行业洞察
在为文中相关产品寻找货源或供应渠道?
ChemAbout 连接全球化工买家与供应商。告诉我们你的需求,或上架你能供应的产品。
相关文章
文章28 分钟阅读
为什么替尔泊肽难以制造:序列组装、脂化与杂质控制
替尔泊肽是一条39个残基的多肽,其两个赖氨酸之一带有支链 C20 脂肪侧链。其合成中没有任何单一反应是罕见的——困难在于序列保真度、立体化学、位点选择性脂化与纯化选择性必须同时成立。本文梳理已公开的路线与监管记录究竟说了什么。

文章18 分钟阅读
从1公斤到商业化生产:小分子原料药CDMO项目为何在工艺放大中失败
本文解释小分子原料药CDMO项目从实验室路线走向GMP放大、技术转移和商业化供应时,为什么会在路线设计、工艺安全、杂质控制、结晶、分析方法和供应链管理上出现失败风险。

文章22 分钟阅读
专利到期之后,真正的壁垒是什么?
FDA 至今维持着一份专利已过期、独占期已结束、却仍然没有任何仿制药获批的在售药品清单。全资拥有司美格鲁肽的诺和诺德,仍然花了 110 亿美元买灌装产能。2019 年日本对韩国管制三种材料,最后真正卡住的只有一种。这篇文章把制药、农药与电子材料三个领域的证据收进同一个框架:反应接口经济。